ガイドラインGMP2026.11.21
製造所と契約する前の点検表:認証範囲、外注工程、審査受入れの意思
韓国国内の委託製造所でも海外の製造元でも、契約書に署名した後では変えにくいことがあります。品質マネジメントシステム認証書の適用範囲とサイト住所、KGMPの品目群と既存の適合認定書、外注工程と原材料供給会社、記録へのアクセスと変更管理、審査受入れの意思を契約前に確認する方法を整理しました。
要点 製造所と契約する前には、その製造所が今回の製品をどの範囲で、どこで、誰の助けを借りて作るのかを確認します。認証書の適用範囲とサイト、KGMP品目群、外注工程と原材料供給会社、記録へのアクセス、変更管理、審査受入れの意思が要です。このうち法令が直接定めたものは根拠条文を併記し、残りは契約前に確認しておくことをお勧めする実務項目として区別しました。法令と告示は2026年11月9日の現行原文と照合しました。
契約前の点検が別に必要な理由
韓国国内の製造業者が製造工程を委託すると、委託した工程に関連する製造施設及び器具を備えないことができます(法第6条第4項ただし書、施行規則第8条第2項第1号)。その分、その工程の品質は受託製造所の施設と運営に頼ることになります。それでも製造及び品質管理体系を維持する義務は製造業者にあります(法第13条第1項、施行規則第27条第1項第10号)。
海外の製造元から輸入する場合も構造は似ています。輸入業者は、輸入管理基準書に輸入医療機器の製造業者との連絡方法と、製造及び品質管理状況に関する確認事項を盛り込まなければなりません(施行規則第33条第1項第8号)。契約後に確認する方法がない製造所であれば、この基準書を埋めるのは難しくなります。
海外の製造元が一部の工程をさらに別の工場に委ねる場合もあります。輸入許可・認証の申請には輸入する医療機器の製造所に関する品質管理体系の証明書類が添付されるため(施行規則第30条第1項第2号)、契約相手の工場だけを見て終わりにしません。実際に製品が作られる場所がどこかを、まず一覧で受け取ってください。候補段階の許認可条件は、海外供給元の許認可確認表で先に絞り込んでおいてください。
認証書は範囲とサイトから読みます
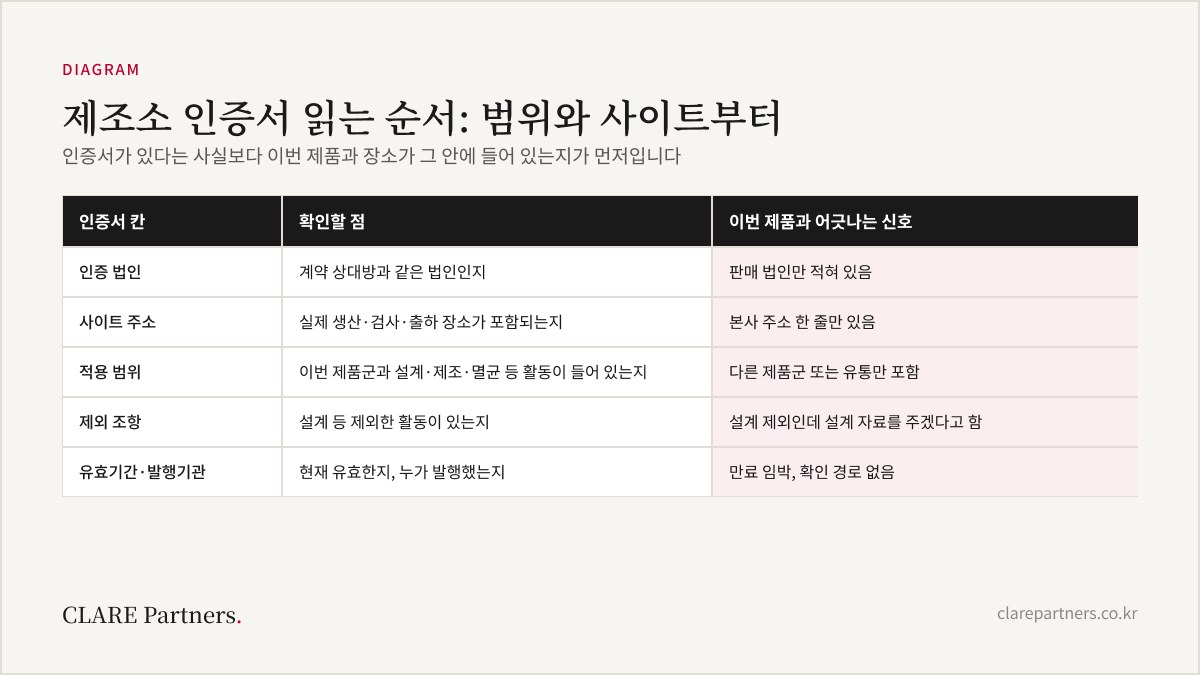
品質マネジメントシステム認証書では、会社名よりも適用範囲とサイト住所が重要です。認証書の本文と附属書を受け取り、下の欄を照合することをお勧めします。この表は実務上の点検例であり、法令が定めた様式ではありません。
| 認証書の欄 | 確認する点 | 今回の製品と食い違うサイン |
|---|---|---|
| 認証法人 | 契約相手と同じ法人か | 販売法人だけが記載されている |
| サイト住所 | 実際の生産・検査・出荷場所が含まれるか | 本社住所が一行あるだけ |
| 適用範囲 | 今回の製品群と設計・製造・滅菌等の活動が入っているか | 別の製品群又は流通のみを含む |
| 除外条項 | 設計等を除外した活動があるか | 設計を除外しているのに設計資料を出すと言う |
| 有効期間・発行機関 | 現在有効か、誰が発行したか | 満了が近い、確認経路がない |
認証書一枚だけでは運営状態は見えません。最近の外部審査で出た不適合事項とその是正結果を説明してほしいと依頼してみてください。開示を渋る場合は要約版だけでも受け取れるかを尋ね、その回答を比較表に残しておきます。
認証書とKGMPの関係はISO 13485とKGMPの比較にまとめました。会社名と住所が文書ごとに異なるときの照合方法は、製造元の名称・住所照合表をご覧ください。
KGMP品目群と既存の適合認定書を確認します
KGMP適合性認定は製造所単位で、品目群ごとに管理されます。KGMP告示(医療機器の製造及び品質管理基準、食薬処告示第2026-46号)第4条第1項は、最初の審査、別の品目群を追加する追加審査、所在地変更に伴う変更審査を分け、第2項は品目群ごとに3年ごとに1回の定期審査を受けるよう定めています。候補製造所がすでに適合認定書を持っているなら、品目群が今回の製品と同じかどうかからまず見ます。
別の製造・輸入業者がその製造所について現場調査と書類検討を受けて有効な適合認定書を保有していれば、書類検討のみを実施する場合に該当します(告示第6条第2項第3号)。製造依頼者から製造工程を受託した製造所については、製造依頼者が変更・追加され、同一品目群の有効な適合認定書があれば、その製造所の適合性認定等の審査を除外できる規定もあります(告示第3条第2項第3号)。ただし、その適合認定書を現場調査なしの書類検討で受けたのであれば、現場調査を受けて有効なMDSAP適合認定書もあわせて提出する必要があります(同号第2目ただし書)。2026年11月9日の確認時点で医療機器安心冊房にGMP審査状況のメニューがあるため、公開範囲の中で照会し、適合認定書の写しと、発給時に現場調査を受けたかどうかも一緒に確認してください。
外注工程と原材料供給会社を工程の流れに書き込みます
KGMP審査の申請資料には、代表品目の購買・委託手順書、主要供給業者名(委託業者を含む)及び業務範囲が入ります(告示第7条第1項第2号ヘ)。滅菌・ソフトウェア等の特定製造工程に関する説明を含む製品標準書と、滅菌バリデーションの手順書も、該当すれば提出します(同号ト)。契約前にこれらの資料を見せられるかどうかが、そのまま審査の準備状態を示します。
現場では、原材料の入庫から出荷までの工程フロー図を受け取り、外部で行う工程に印を付けます。滅菌、めっき、射出成形、印刷、試験のように他社が担う工程があれば、その会社の名称と場所、管理方法を尋ねます。主要な原材料供給会社を変えるときに誰が承認するかも、この段階で確認することをお勧めします。
品質管理のための試験を外部に任せる構造であれば、試験を行う先の資格を別に見ます。施行規則第8条第2項は、試験を医療機器試験・検査機関、非臨床試験実施機関、別表2第2号ヘにより適合と認められた製造業者に委託する場合、試験室と関連施設・器具を備えないことができると定めています。輸入業者にも同じ構造の規定があります(第31条第2項)。候補製造所が自社の試験室の代わりに外部の試験所を使うと言うなら、その試験所がどれに該当するかを確認してください。
記録へのアクセスと変更管理を事前に合意します
製造業者は製造単位ごとの記録と顧客の苦情処理記録を作成・備え置き、製造日から5年間(製品の寿命が5年を超える場合はその寿命に相応する期間)保存しなければなりません(施行規則第27条第1項第4号)。輸入業者も輸入単位ごとの記録と苦情処理記録を、輸入日から同じ期間保存します(第33条第1項第3号)。記録の原本が受託製造所や海外の製造元にあるなら、閲覧・写しの提供方法を契約前に決めておくほうがよいでしょう。
変更も同じです。韓国国内の製造業者は、製造所の所在地が変わるか製造所を追加すると、委託契約書の写し(製造工程又は試験を委託した場合)と別表2の基準に適合することを証明する資料を添付して変更を申請します(施行規則第26条第1項第1号、第3項第3号)。製造所の移転計画、主要設備の交換、供給会社の変更をいつ知らせるかを尋ね、詳細な通知条項はOEM品質協定を参考に契約へ移します。
審査を受け入れる準備ができているかを見ます
KGMP審査は、地方食薬庁長と品質管理審査機関の長が合同で製造所の品目群ごとの書類検討と現場調査を行うことができ、製造工程を委託・受託する製造所は、製造依頼者と製造者のそれぞれについて行うことができます(告示第6条第1項)。申請時には、現場調査の希望日を現場調査開始日の20日前までに確定しなければなりません(第7条第1項)。調査資料の提出遅延や拒否により正常な調査が難しい場合は、現場調査を中断できます(第8条第4項第2号)。
そのため、契約前の訪問では、施設よりも人と記録が示すサインを見ます。
| 訪問の場面 | 見ること | 記録しておくこと |
|---|---|---|
| 最初の打合せ | 品質担当者が自ら出てくるか | 韓国審査の連絡窓口の名前 |
| 工程見学 | フロー図と実際の作業順序が同じか | 外部工程の場所と業者名 |
| 記録の確認 | 最近の製造単位の記録をすぐに見せられるか | 記録の言語、保管方式 |
| 苦情・是正措置 | 最近の処理事例を説明できるか | 処理期間、承認者 |
| 審査日程 | 外部審査を受けた経験と日程調整の方法 | 審査受入れの可否の書面回答 |
韓国の審査を受ける意思があるという言葉と書面での回答は違います。見積もりとMOQが合っても、この欄が空いていれば契約条件として残しておくことをお勧めします。海外製造所の審査準備の全体の流れはKGMP適合認定ガイドにあります。
候補製造所の認証書、工程フロー図、適合認定書の写しをお送りいただければ、契約前に確認すべき空欄と現場訪問での質問をソーシング・OEM相談で整理いたします。
根拠法令:医療機器法(法律第22105号、2026年10月20日施行)第6条第4項・第13条第1項 · 医療機器法施行規則(総理令第2127号、2026年7月1日施行)第8条第2項・第26条・第27条第1項・第33条第1項 · 医療機器の製造及び品質管理基準(食薬処告示第2026-46号、2026年7月1日施行)第3条・第4条・第6条・第7条・第8条。法令の文言と医療機器安心冊房メニューの確認日:2026-11-09。認証書の照合表と訪問点検表は実務上の推奨事項であり、法令が定めた様式ではありません。
よくあるご質問
- Q. ISO 13485認証書があれば、製造所の点検は終わりではないですか。
- 認証書は出発点です。認証された法人とサイト住所、適用範囲が今回の製品と工程を実際に含んでいるかを別に見る必要があります。また、KGMP適合性認定は医療機器の製造及び品質管理基準(食薬処告示第2026-46号)による別の審査であり、認証書の保有は同告示第6条第2項が定める書類検討の事由に入っていません。
- Q. 製造工程をすべて委託すれば、当社は施設がなくてもよいですか。
- 法第6条第4項ただし書と施行規則第8条第2項は、製造工程を委託する場合、委託した工程に関連する製造施設及び器具を備えないことができると定めています。施設の一部が免除されるだけであり、製造業者は製造及び品質管理体系を維持しなければなりません(法第13条第1項)。
- Q. 候補製造所が他社の製品ですでにKGMPを受けていれば有利ですか。
- 別の製造・輸入業者がその製造所について現場調査と書類検討を受けて有効な適合認定書を保有していれば、書類検討のみの場合に該当します(KGMP告示第6条第2項第3号)。受託製造所の審査除外規定(第3条第2項第3号)は同一品目群の有効な適合認定書を条件としており、その認定書が現場調査なしの書類検討で発給されたものであれば、現場調査を受けて有効なMDSAP適合認定書を追加で提出する必要があります。第6条第3項の現場調査事由に該当すれば現場調査を行うため、適合認定書の品目群、有効期間、現場調査の有無を一緒に確認します。
- Q. 契約前の現場訪問は必ず行くべきですか。
- 契約前の訪問は法令が定めた手続ではなく、会社が選ぶ確認方法です。ただし、KGMP審査は製造所の現場調査を含むことがあるため(KGMP告示第6条第1項)、工程の流れと記録を事前に見て審査対応の可能性を見極めるのに役立ちます。訪問が難しければ、映像による見学と最近の記録の写しで代わりに確認する範囲を決めます。