ガイドライン輸入・通関2026.11.17
海外供給元の候補、価格とMOQより先に見る韓国許認可の確認表
単価が最も低い工場が韓国の許可資料まで出せる工場かどうかは、別に確認する必要があります。品目と等級、すでに韓国に入っている製品か、製造所の品質管理体系審査に協力するか、変更通知とラベル、サンプル搬入経路まで、候補段階で確認する項目を法令根拠と実務上の質問に分けて整理しました。
要点 海外供給元を単価とMOQで並べる前に、その製品が韓国でどの手続を踏むのか、供給元がその手続に必要な資料と審査への協力を出せるのかをまず見ます。医療機器法第15条は会社の輸入業許可と製品ごとの輸入許可・認証・申告を一つの束として動かしており、許可・認証の申請には海外製造所の品質管理体系の証明が添付されます。この記事では、法令が求めることと契約前に確認しておくとよい実務項目を分け、候補比較表として整理します。法令の文言は2026年11月9日の現行原文と照合しました。
単価表より先に決めるのは製品の韓国での手続です
医療機器の輸入を業として行うには輸入業許可を受けなければなりません(法第15条第1項)。輸入業者は持ち込む製品ごとに輸入許可・輸入認証を受けるか輸入申告をし(同条第2項)、輸入業許可を申請するときは1つ以上の品目手続を一緒に進めなければなりません(同条第3項)。
どの品目手続になるかは等級で分かれます。施行規則第4条は第34条により輸入に準用され、3・4等級は許可、2等級は許可又は認証、1等級は申告に分けられます。等級は食薬処長が使用目的と潜在的な危害性に応じて分類し指定します(法第3条、施行規則第2条別表1)。供給元が他の国で受けた等級を、そのまま韓国の等級として書き写しません。
候補段階では、韓国の品目名と等級の候補を先に押さえておいてください。2026年11月9日の確認時点で、医療機器安心冊房のトップ画面に品目辞典メニューがあります。判断が分かれる製品は品目別クイックガイドと合わせて見ます。等級が揺らぐと、その後供給元に投げる質問もすべて揺らぎます。
法令が求めることと供給元に聞くこと
下の表の中央の欄は現行法令の文言です。右の欄は、その要件を満たすには供給元から何を受け取る必要があるかを整理した実務上の質問であり、法定の提出リストではありません。
| 確認項目 | 法令が定める内容 | 供給元に聞くこと |
|---|---|---|
| 品目・等級 | 等級に応じて輸入許可・認証・申告に分かれる(法第15条第2項、施行規則第4条・第34条) | 使用目的、モデル一覧、構成品 |
| 技術文書 | 許可・認証の申請に技術文書等を添付(施行規則第30条第1項第1号・第2項) | 提供可能な資料の一覧、言語、改訂番号 |
| 製造所の品質管理体系 | 許可・認証の申請に製造所の製造及び品質管理体系の証明書類(施行規則第30条第1項第2号)、適合性認定(法第28条第1項) | 実際の製造所住所、審査への協力意思 |
| 表示記載 | 容器・外装に輸入業者の商号と住所、輸入品は製造元(製造国及び製造社名)を記載(法第20条)、ハングル表記(施行規則第44条) | ハングルラベルをどこでどのように貼るか |
| 輸入管理 | 輸入管理基準書に製造業者との連絡方法、製造及び品質管理状況の確認事項を含める(施行規則第33条第1項第8号) | 品質担当の連絡窓口、定期的な資料提供 |
| 安全性情報 | 新しい安全性資料・副作用事例を知ったときの報告と安全措置(施行規則第33条第1項第14号)、危害のおそれがある場合の回収(法第31条第2項) | 海外の苦情・回収情報を知らせる方法 |
表の義務は供給元ではなく韓国の輸入業者に課されます。そのため供給元が協力しなければ、輸入業者が義務を履行する方法は狭まります。候補を選ぶときにこの欄を聞く理由はここにあります。
同じ製品がすでに韓国に入っているか照会します
2026年11月9日の確認時点で、医療機器安心冊房のメニューに品目及び業者検索があります。供給元の名称と製品名、モデル名で既存の許可・認証・申告があるかを照会します。照会結果には二つの使い道があります。
一つ目は、資料準備の範囲です。輸入しようとする製品がすでに許可を受けた製品と同一の製造元(製造国・製造社・製造所が同一の場合)の同一製品であることを食薬処長が定めるところにより証明すれば、技術文書等の提出を省略できます(施行規則第30条第1項第1号ただし書)。また、別の製造・輸入業者がその製造所について現場調査と書類検討を受けて有効な適合認定書を保有していれば、KGMP審査を書類検討だけで行う場合に該当します(医療機器の製造及び品質管理基準、食薬処告示第2026-46号、以下KGMP告示、第6条第2項第3号)。危害懸念製造所のように同条第3項の現場調査事由に該当すれば、現場調査を行います。
二つ目は、商業条件です。既存の許可はその製品を輸入した輸入業者のものであり、地位の承継は営業譲渡・合併等の場合に定められています(法第47条第1項)。供給元が既存の韓国輸入会社と独占契約を結んでいるか、取引を変えると何が起こるかを、契約前に聞いておくほうがよいでしょう。許可の帰属構造は韓国許可保有者の構造比較と輸入パートナー変更の引継ぎ表に整理しました。
製造元情報と資料範囲は最初の回答で確認します
見積書の会社、ラベルの製造元、試験成績書の申請者、品質認証書のサイトが互いに異なることがあります。最初の回答で実際の製造所住所と各社の役割を受け取っておけば、後で資料が合わない事態を減らせます。照合の方法は製造元の名称・住所照合表にあります。
技術文書と試験成績書は、提供範囲と言語を一緒に聞きます。要約版しか出せないのか、全体報告書を出せるのか、秘密保持条件が何かによって日程が変わります。依頼表を作る順序は海外製造業者への資料依頼に続きます。
KGMP対応の意思は候補段階で聞きます
輸入業許可を受けようとする者と輸入業者は、製造及び品質管理体系について食薬処長の審査を受けて適合性認定を受けなければならず、有効期間は3年です(法第28条第1項・第3項)。輸入業者は別表4第3号の基準に適合して製造した医療機器を輸入して販売しなければなりません(施行規則第33条第1項第15号)。1等級はKGMP告示第3条第2項第2号により適合性認定等の審査を除外できます。審査が除外されても基準を守る義務は残ります(1等級の滅菌製品に残る基準)。
2〜4等級の候補であれば、供給元が実際に出す必要のある資料をあらかじめ見せてください。KGMP告示第7条第1項は審査申請資料として、製造所の概要と施設ごとの住所、平面図と設備一覧、品質マニュアル、代表品目の完成品試験手順書と試験成績書、購買・委託手順書と主要供給業者名などを挙げています。同項は、当該製造所に1製造単位以上の品質管理実績がなければならないと定めています。企業秘密等の理由で資料を提出できない場合は、現場調査を要請する経路があります(第6条第3項第3号)。資料提出と現場調査のどちらも難しいという供給元は、単価にかかわらず日程上のリスクが大きい候補です。
変更通知、ラベル、サンプル経路も比較表に入れます
輸入業者は、許可・認証・申告事項が変わると変更許可等を受けなければなりません(法第12条、第15条第6項による準用)。海外製造所の所在地変更のように、適合性認定を改めて受ける必要がある変更もあります(法第28条第1項)。供給元が製造所の移転、材質、工程、主要部品の変更をいつ知らせるかを、契約前に合意しておくことをお勧めします。通知条項はOEM品質協定で扱いました。
ラベルはハングルで書くか、ハングルと同じ大きさの外国語を併記します(施行規則第44条第1項第1号)。供給元がハングルラベルを印刷するのか、韓国国内で貼付するのかによって、単価と輸入管理の記録が変わります。項目ごとの基準は表示記載ガイドをご覧ください。
サンプルは目的から決めます。施行規則第32条第1項は、許可・認証・申告のために輸入する医療機器(第4号)、製品開発等の研究目的の医療機器(第5号)、法第27条の試験・検査のための医療機器(第5号の3)などを輸入業許可等の免除対象としています。確認手続は告示に従います(同条第2項)。経路ごとの違いは試験・展示用サンプルの搬入にあります。
候補比較表は三つの状態で埋めます
| 項目 | 確認済みとみなす根拠 | 条件付きとしておく状況 |
|---|---|---|
| 品目・等級 | 韓国の品目名・等級候補と使用目的が一致 | 使用目的の文言が国ごとに異なる |
| 韓国の既存許可 | 安心冊房の照会結果と既存輸入会社との関係を確認 | 既存輸入会社との独占契約が残っている |
| 製造所 | 実際の製造所住所と工程ごとの役割を書面で受領 | ブランド会社の住所のみ提示 |
| 資料範囲 | 全体報告書又は管理された閲覧経路で合意 | 要約版のみ可能という回答 |
| KGMP協力 | 申請資料の提出か現場調査の受入れを書面で回答 | 受注後に話し合おうという回答 |
| 変更・ラベル・サンプル | 通知方法、ラベル位置、サンプル目的で合意 | 通知期限が未定 |
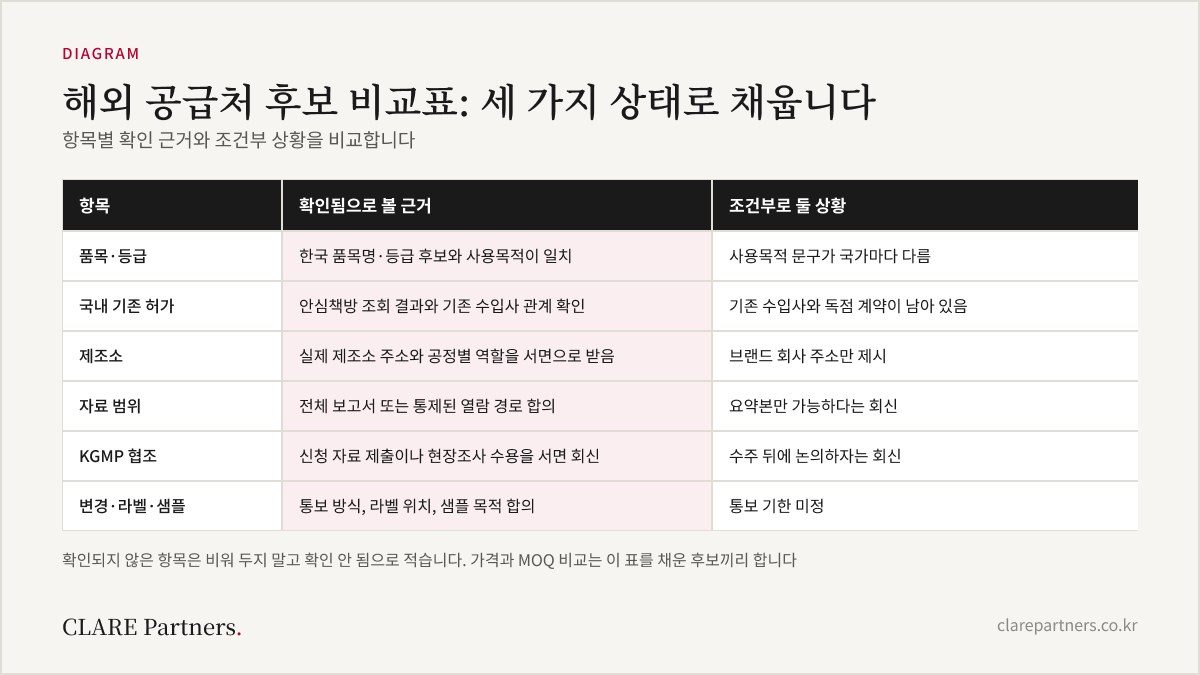
どちらの欄も確認できていない項目は空欄にせず、未確認と書きます。価格とMOQの比較は、この表を埋めた候補同士で行うほうが結果的に早く進みます。ソーシング段階の資料が許認可につながる流れは製造業者ソーシングサービスにまとめています。
候補供給元の見積書、製品仕様、受け取った資料の一覧をお送りいただければ、上の表の基準で先に絞り込むべき候補と追加で聞くべき質問をソーシング・OEM相談で整理いたします。
根拠法令:医療機器法(法律第22105号、2026年10月20日施行)第3条・第12条・第15条・第20条・第28条・第31条・第47条 · 医療機器法施行規則(総理令第2127号、2026年7月1日施行)第2条・第4条・第30条・第31条・第32条・第33条・第34条・第44条、別表4 · 医療機器の製造及び品質管理基準(食薬処告示第2026-46号)第3条・第6条・第7条。法令の文言と医療機器安心冊房メニューの確認日:2026-11-09。右欄の質問と比較表は実務上の推奨事項であり、品目ごとの法定提出リストに代わるものではありません。
よくあるご質問
- Q. 供給元にCEやFDAの資料があれば、韓国の手続は簡単になりますか。
- 海外の認証資料は検討資料として使えますが、韓国の手続の代わりにはなりません。輸入業者は製品ごとに等級に応じて輸入許可・輸入認証を受けるか輸入申告をしなければならず(医療機器法第15条第2項)、許可・認証の申請には技術文書等と、製造所が製造及び品質管理体系を備えていることを証明する書類が添付されます(施行規則第30条第1項・第2項)。
- Q. 同じ製品がすでに韓国で許可を受けていれば、その許可を一緒に使えますか。
- 既存の許可はその製品を輸入した輸入業者のものです。地位の承継は営業譲渡や合併のような場合に定められています(法第47条第1項)。ただし、同一製造元の同一製品であることを食薬処長が定めるところにより証明すれば技術文書等の提出を省略できる規定があるため(施行規則第30条第1項第1号ただし書)、照会結果は資料準備の範囲を見積もるのに使われます。
- Q. 1等級の製品でも海外製造所のKGMP審査を受ける必要がありますか。
- 医療機器の製造及び品質管理基準(食薬処告示第2026-46号)第3条第2項第2号は、1等級医療機器を製造又は輸入しようとする場合に適合性認定等の審査を除外できると定めています。条文はこの基準に従いつつ審査を除外できると定めているため、滅菌製品を含め、審査が除外されても基準を守る義務は残ります。
- Q. 販売前にサンプルをいくつか持ち込んで品質を見たいです。どうすればよいですか。
- 施行規則第32条第1項は、許可・認証・申告のために輸入する医療機器、製品開発等の研究目的の医療機器、試験・検査のための医療機器などを輸入業許可等の免除対象と定め、手続と確認書の発給は食薬処告示に委ねています(同条第2項)。各号が目的を定めているため、持ち込んだ後に販売する数量であれば、この経路が合っているかを先に確認します。