指南进口·通关2026.11.17
海外供应商候选:比价格和MOQ更先要看的韩国许可确认表
单价最低的工厂能否提供韩国许可所需的资料,需要另行确认。本文将候选阶段应确认的事项,包括品目与等级、产品是否已进入韩国、是否配合制造场所质量管理体系审查、变更通知与标签、样品进口途径等,分为法规依据和实务问题两部分整理。
要点 在按单价和MOQ给海外供应商排序之前,先看该产品在韩国要走什么程序,以及供应商能否提供该程序所需的资料和审查配合。医疗器械法第15条让公司的进口业许可与按产品办理的进口许可、认证、申报作为一个整体推进,许可、认证申请须附海外制造场所质量管理体系的证明。本文将法规要求的内容与签约前宜先确认的实务事项分开,整理成候选比较表。法规条文已对照2026年11月9日的现行原文。
比单价表更先要确定的是产品在韩国的程序
以进口医疗器械为业,须取得进口业许可(法第15条第1款)。进口业者须对进口的每个产品取得进口许可、进口认证或办理进口申报(同条第2款),并且在申请进口业许可时须同时办理1个以上品目的程序(同条第3款)。
走哪种品目程序取决于等级。施行规则第4条依第34条准用于进口,3类、4类为许可,2类为许可或认证,1类为申报。等级由食药处长根据使用目的和潜在危害性分类指定(法第3条,施行规则第2条附表1)。不要把供应商在其他国家取得的等级直接照抄为韩国等级。
在候选阶段,请先确定韩国品目名称和等级候选。以2026年11月9日确认为准,医疗器械安心书房首页设有品目词典菜单。判断可能出现分歧的产品,请结合按品目快速指南查看。等级一旦不确定,之后向供应商提出的所有问题也会随之不确定。
法规要求的内容与要问供应商的问题
下表中间一栏为现行法规条文。右栏整理的是为满足该要求需要从供应商处取得什么的实务问题,并非法定提交清单。
| 确认事项 | 法规规定的内容 | 要问供应商的问题 |
|---|---|---|
| 品目与等级 | 按等级分为进口许可、认证、申报(法第15条第2款,施行规则第4条、第34条) | 使用目的、型号清单、组成部件 |
| 技术文件 | 许可、认证申请须附技术文件等(施行规则第30条第1款第1项、第2款) | 可提供的资料清单、语言、修订版本号 |
| 制造场所质量管理体系 | 许可、认证申请须附制造场所制造及质量管理体系的证明文件(施行规则第30条第1款第2项),符合性认定(法第28条第1款) | 实际制造场所地址、是否愿意配合审查 |
| 标示记载 | 容器、外包装须记载进口业者商号和地址,进口产品须记载制造商(制造国及制造商名称)(法第20条),须用韩文记载(施行规则第44条) | 韩文标签在哪里、以什么方式粘贴 |
| 进口管理 | 进口管理标准书须包括与制造业者的联络方式以及制造与质量管理状况的确认事项(施行规则第33条第1款第8项) | 质量负责联络窗口、定期提供资料 |
| 安全性信息 | 获知新的安全性资料、不良事件案例时须报告并采取安全措施(施行规则第33条第1款第14项),有危害之虞时须召回(法第31条第2款) | 以何种方式通报海外投诉和召回信息 |
表中的义务由韩国进口业者承担,而不是供应商。因此供应商不配合时,进口业者履行义务的途径就会变窄。这正是在挑选候选时要问这些栏目的原因。
查询同一产品是否已进入韩国
以2026年11月9日确认为准,医疗器械安心书房菜单中设有品目及企业查询。用供应商名称、产品名称和型号名称查询是否已有许可、认证或申报。查询结果有两种用途。
其一,资料准备的范围。如果按食药处长的规定证明拟进口的产品与已获许可的产品属于同一制造商(制造国、制造商、制造场所均相同的情形)的同一产品,可以省略技术文件等的提交(施行规则第30条第1款第1项但书)。另外,如果其他制造或进口业者已就该制造场所接受现场调查和文件审查并持有有效的符合认定书,则属于KGMP审查仅以文件审查进行的情形(医疗器械制造及质量管理标准,食药处公告第2026-46号,以下简称KGMP公告,第6条第2款第3项)。如果属于同条第3款规定的现场调查事由,例如有危害之虞的制造场所,则须进行现场调查。
其二,商业条件。既有许可属于进口该产品的进口业者,地位承继限于营业转让、合并等情形(法第47条第1款)。签约前宜先问清供应商是否与现有韩国进口商签有独家合同,以及更换合作方会出现什么情况。许可归属结构整理在韩国许可持有人结构比较和进口合作方变更交接表中。
制造商信息和资料范围在首次回复中确认
报价单上的公司、标签上的制造商、检测报告的申请人、质量证书上的场所可能各不相同。如果在首次回复中就取得实际制造场所地址和各公司的角色,可以减少日后资料对不上的情况。核对方法见制造商名称与地址核对表。
技术文件和检测报告要同时询问提供范围和语言。只能提供摘要版还是能提供完整报告,以及保密条件是什么,都会影响日程。制作资料请求表的顺序请接着看向海外制造商请求资料。
在候选阶段询问应对KGMP的意愿
拟取得进口业许可者和进口业者须就制造及质量管理体系接受食药处长的审查并取得符合性认定,有效期为3年(法第28条第1款、第3款)。进口业者须进口并销售按照附表4第3项标准制造的医疗器械(施行规则第33条第1款第15项)。1类依KGMP公告第3条第2款第2项可以免除符合性认定等审查。即使免除审查,遵守标准的义务仍然存在(1类灭菌产品仍须遵守的标准)。
如果是2至4类的候选,请事先让供应商看到其实际需要提供的资料。KGMP公告第7条第1款列出的审查申请资料包括制造场所概况和各设施地址、平面图和设备清单、质量手册、代表品目的成品检验程序和检测报告、采购与委托程序以及主要供应商名称等。同款规定该制造场所须有1个以上生产批次的质量管理记录。因商业秘密等原因无法提交资料时,可以申请现场调查(第6条第3款第3项)。对于表示资料提交和现场调查都难以接受的供应商,无论单价如何,都属于日程风险较大的候选。
变更通知、标签、样品途径也放进比较表
许可、认证、申报事项发生变化时,进口业者须取得变更许可等(法第12条,依第15条第6款准用)。也有像海外制造场所所在地变更这样需要重新取得符合性认定的变更(法第28条第1款)。建议在签约前与供应商约定,制造场所迁移以及材质、工艺、主要部件变更时何时通知。通知条款已在OEM质量协议中介绍。
标签须用韩文记载,或在韩文旁并列同等大小的外文(施行规则第44条第1款第1项)。由供应商印制韩文标签还是在韩国境内粘贴,会影响单价和进口管理记录。各项标准请参阅标示记载指南。
样品要先确定用途。施行规则第32条第1款将为许可、认证、申报而进口的医疗器械(第4项)、产品开发等研究用途的医疗器械(第5项)、用于法第27条试验检测的医疗器械(第5项之3)等列为进口业许可等的豁免对象。确认程序依公告办理(同条第2款)。各途径的差异见试验与展览用样品进口。
候选比较表按三种状态填写
| 事项 | 视为已确认的依据 | 应列为有条件的情形 |
|---|---|---|
| 品目与等级 | 韩国品目名称、等级候选与使用目的一致 | 使用目的的表述因国家而异 |
| 韩国既有许可 | 已确认安心书房查询结果及与现有进口商的关系 | 与现有进口商的独家合同仍然有效 |
| 制造场所 | 已书面取得实际制造场所地址和各工序的角色 | 只提供品牌公司的地址 |
| 资料范围 | 已约定提供完整报告或受控查阅途径 | 回复称只能提供摘要版 |
| KGMP配合 | 书面回复同意提交申请资料或接受现场调查 | 回复称接单后再商量 |
| 变更、标签、样品 | 已约定通知方式、标签位置、样品用途 | 通知期限未定 |
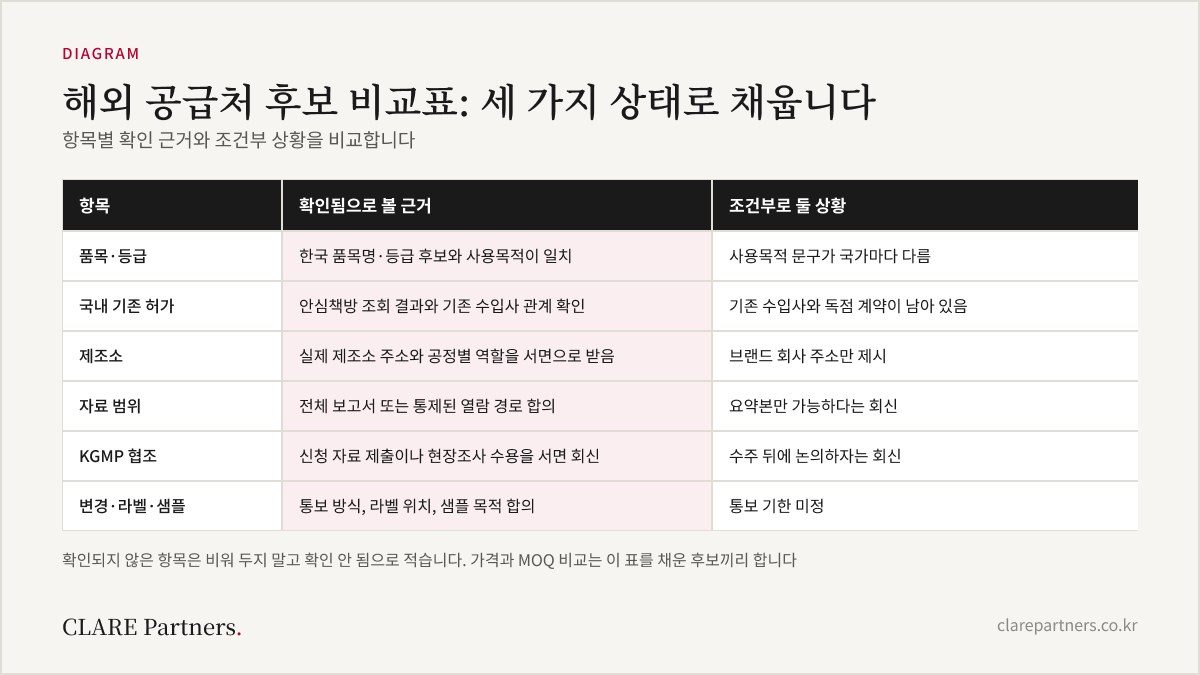
两栏都未确认的事项不要留空,应写明未确认。价格和MOQ的比较,在已填好此表的候选之间进行,结果反而更快。采购阶段的资料如何衔接到许可,整理在制造商对接服务中。
如果将候选供应商的报价单、产品规格和已收到的资料清单发给我们,我们将在采购与OEM咨询中,按上表标准整理应先筛掉的候选和需要追加提出的问题。
依据法规:医疗器械法(法律第22105号,2026年10月20日施行)第3条、第12条、第15条、第20条、第28条、第31条、第47条 · 医疗器械法施行规则(总理令第2127号,2026年7月1日施行)第2条、第4条、第30条、第31条、第32条、第33条、第34条、第44条,附表4 · 医疗器械制造及质量管理标准(食药处公告第2026-46号)第3条、第6条、第7条。法规条文与医疗器械安心书房菜单确认日期:2026-11-09。右栏的问题和比较表是实务建议,不能替代各品目的法定提交清单。
常见问题
- Q. 供应商说有CE或FDA资料,韩国的程序会因此变简单吗?
- 海外认证资料可以作为审查资料使用,但不能替代韩国的程序。进口业者须按产品等级逐一取得进口许可、进口认证或办理进口申报(医疗器械法第15条第2款),许可、认证申请须附技术文件等以及证明制造场所具备制造及质量管理体系的文件(施行规则第30条第1款、第2款)。
- Q. 同一产品已在韩国获得许可,能共用该许可吗?
- 既有许可属于进口该产品的进口业者。地位承继限于营业转让、合并等情形(法第47条第1款)。不过,有规定允许在按食药处长规定证明属于同一制造商的同一产品时省略技术文件等的提交(施行规则第30条第1款第1项但书),因此查询结果可用于估计资料准备的范围。
- Q. 1类产品也需要接受海外制造场所的KGMP审查吗?
- 医疗器械制造及质量管理标准(食药处公告第2026-46号)第3条第2款第2项规定,拟制造或进口1类医疗器械时,可以免除符合性认定等审查。条文规定的是遵守本标准但可以免除审查,因此即使免除审查,包括灭菌产品在内,遵守标准的义务仍然存在。
- Q. 想在销售前进口几个样品检查质量,该怎么办?
- 施行规则第32条第1款将为许可、认证、申报而进口的医疗器械、产品开发等研究用途的医疗器械、用于试验检测的医疗器械等列为进口业许可等的豁免对象,程序和确认书签发则交由食药处公告规定(同条第2款)。各项均规定了用途,如果是进口后要销售的数量,应先确认这一途径是否适用。