指南按程序2026.11.20
韩国创新医疗器械指定:对象、指定程序、指定后的许可特例
创新医疗器械是指食药处长依据医疗器械产业法指定的医疗器械。本文依据法规原文,整理了产品是否属于创新医疗器械群、以哪些资料申请,以及指定后可享受的分阶段审查和优先审查、视为取得业许可、上市后调查和撤销指定。
要点 创新医疗器械不是指技术新颖的产品的通称,而是食药处长依据医疗器械产业法第21条指定的医疗器械。产品首先须属于保健福祉部长官公告的创新医疗器械群,食药处长自收到申请之日起30日内与保健福祉部协商决定是否指定。取得指定后可使用许可前分阶段审查、优先审查、标准与规格设定等特例,但许可本身并不免除。法规文字已与2026年11月9日现行原文核对。
创新医疗器械是获得指定的医疗器械
医疗器械产业法第2条第4项将创新医疗器械定义为:通过应用尖端技术或改进使用方法等,与现有医疗器械或治疗方法相比已显著改善或预计将显著改善安全性、有效性的医疗器械,且依据第21条获得食药处长指定的医疗器械。定义本身包含了指定。这不是公司可以自行称为创新医疗器械的结构。
起点是创新医疗器械群。保健福祉部长官经委员会审议后指定并公告创新医疗器械群(法第20条第1款、第3款)。群指定的有效期为3年,可每3年经重新评估延长(同条第2款)。施行令第14条第3款列举的指定领域包括应用尖端技术的领域、安全性和有效性显著改善的领域、核心技术开发紧迫的领域、没有替代医疗器械或国内供需困难的罕见及难治性疾病领域等。保健福祉部公告创新医疗器械群指定等相关规定第2条将其分为尖端技术群、医疗创新群、技术创新群、公益医疗群。
因此,首先要问的是本公司产品属于当前已公告的群的哪个范围。不属于任何群,指定申请的前提就不成立。名称相近的公共采购创新产品指定并非依据本法的制度,须另行确认。
指定标准与申请资料
食药处长可在考虑以下事项后对申请的医疗器械作出指定,指定前须与保健福祉部长官协商(法第21条第2款)。
- 所应用的技术是否技术密集度高、技术创新速度快
- 与现有医疗器械或治疗方法相比,安全性、有效性是否已显著改善或预计将显著改善
- 是否用于罕见及难治性疾病的诊断和治疗等,并具有经济、社会、技术方面的波及效果
- 是否用于传染病的快速诊断,并具有公益性和波及效果
申请书须附施行令第15条第1款规定的七项资料:开发经过、使用目的、作用原理、使用方法、性能、国内外类似产品的使用现状、证明属于创新医疗器械的概要资料。申请书和指定书的格式由总理令创新医疗器械支援及管理等相关规则第2条规定。
实务上,建议把第七项概要资料写成按照法第21条第2款各项把前六项资料串联起来的文件。如主张相较现有产品有所改善,应使比较对象和指标与性能资料中的数字一致。
从申请到发放指定书
| 阶段 | 内容 | 依据 |
|---|---|---|
| 申请 | 向食药处长提交指定申请书和施行令第15条第1款的资料 | 法第21条第1款,施行令第15条第1款 |
| 转送保健福祉部 | 食药处长将资料及时转送保健福祉部长官 | 施行令第15条第2款,指定程序公告第2条第3款 |
| 审查是否属于群 | 保健福祉部长官审查是否属于创新医疗器械群等并通报结果 | 指定程序公告第2条第4款 |
| 决定 | 自收到申请之日起30日内决定是否指定 | 法第21条第3款 |
| 指定书与公告 | 发放指定书,记入创新医疗器械台账,在互联网主页等公告 | 施行令第15条第4款,法第21条第4款,指定程序公告第2条第6款、第7款,第4条 |
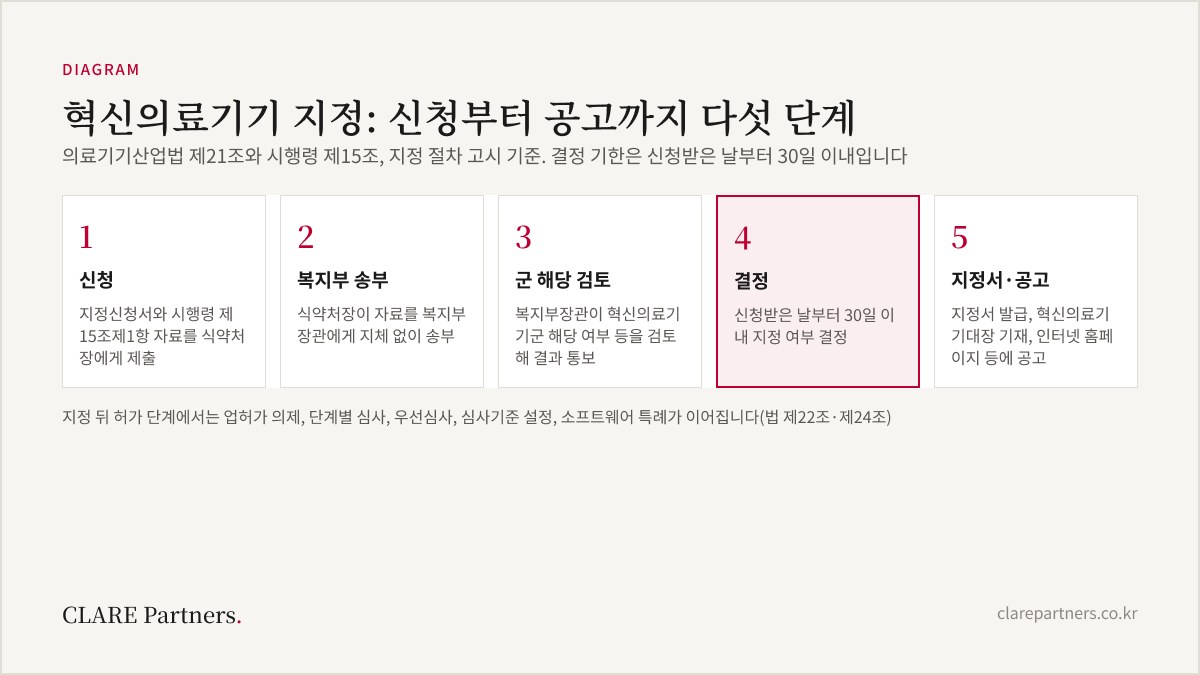
指定需要时,食药处长可向相关机构或专家征求意见或资料(施行令第15条第3款)。此外,食药处长与保健福祉部长官协商认为必要时,可采用把指定审查与是否属于疗养给付的确认、新医疗技术评价等合并审查的方式,规定一定期间受理申请,此时应在食药处主页公告适用对象、程序和提交资料(指定程序公告第2条第2款)。新医疗技术评价本身整理在新医疗技术评价指南中。
指定后许可阶段的特例
指定不能代替许可。法第22条为通往许可的过程附加了若干特例。
| 特例 | 内容 | 依据 |
|---|---|---|
| 视为取得业许可 | 取得制造、进口许可或认证后,视为已取得制造业许可或进口业许可 | 法第22条第1款 |
| 分阶段审查 | 许可申请前分4个阶段申请审查,自各阶段资料提交之日起30日内处理,自完成之日起7日内书面通知 | 法第22条第2款,规则第3条第3款、第5款 |
| 优先审查 | 仅限技术文件或临床试验资料的审查,优先于其他申请审查,许可申请时一并提交请求文件 | 法第22条第5款,规则第4条 |
| 设定审查标准 | 没有标准与规格或不适合时,审查申请人提出的标准与规格并设定为审查标准 | 法第22条第6款,规则第5条 |
| 软件特例 | 取得医疗器械软件制造企业认证后,免除部分许可提交资料 | 法第24条,特例公告第7条 |
分阶段审查的四个阶段为产品设计及开发审查、安全性及性能审查、临床试验方案审查、技术文件及临床试验资料审查(法第22条第2款)。特例公告第3条第1款规定,完成4个阶段,或属于技术文件审查对象时完成2个阶段,审查即告结束。各阶段结果在许可时予以反映,但通知后安全性、有效性资料发生变化或新出现危害人体的信息时不予反映(法第22条第4款但书)。
收到优先审查请求时,包括已在进行中的审查和快速审查对象在内,均优先于这些审查进行。食药处长可指定专职审查人员,应申请人请求,可提供试验规格、临床资料、补正事项的咨询和说明会支持(特例公告第6条)。临床试验方案本身的批准程序请参阅临床试验指南。
许可申请前也可利用预先审查。现行医疗器械法施行规则第25条第1款第3项将获指定为创新医疗器械的医疗器械(指定后被撤销的除外)列为预先审查对象。12月10日施行的修订如何改变法第11条预先审查的范围,见法律第21775号整理。
指定后的义务:上市后调查与撤销指定
食药处长可命令以创新医疗器械取得许可等者在5年以内的范围内开展上市后调查。属于医疗器械法第8条第1款上市后调查对象的除外(法第23条第1款)。收到命令后,应自收到之日起30日内提交调查计划书(规则第6条第2款),实施调查后6个月内报告实施情况(法第23条第2款),自调查结束之日起30日内提交结果报告书(规则第6条第4款)。
指定可能被撤销。以虚假或其他不正当方法取得指定的,必须撤销;不再属于创新医疗器械群、被认定无须维持指定、成为医疗器械法第34条第1款回收、销毁等对象的,可与保健福祉部协商后撤销(法第21条第5款)。被撤销后应及时交还指定书(施行令第16条第3款)。撤销事实须通知保健福祉部长官,并在食药处主页刊登(同条第2款)。
申请前要整理的事项
研究创新医疗器械指定时,要把法定要件与实务准备分开来看。法定要件是属于群、第21条第2款的标准、施行令第15条第1款的资料。实务准备方面,建议先确定比较对象产品和改善指标,再结合开发日程规划是使用分阶段审查、只使用优先审查,还是软件产品要进一步取得制造企业认证。软件产品的一般许可流程见SaMD许可指南和数字治疗器械指南。
请发送正在开发产品的使用目的、作用原理和比较对象资料,我们将在咨询中与您一起整理是否属于创新医疗器械群、指定申请,以及之后按什么顺序使用各项特例。
依据法规:医疗器械产业培育及创新医疗器械支援法(法律第21263号,2026年7月1日施行)第2条、第20条至第24条 · 同法施行令(总统令第35947号,2026年1月2日施行)第14条至第16条 · 创新医疗器械支援及管理等相关规则(总理令第1861号,2023年1月31日施行)第2条至第6条 · 创新医疗器械指定程序及方法等相关规定(食药处公告第2022-74号)第2条至第4条 · 创新医疗器械许可等特例规定(食药处公告第2021-15号)第3条、第4条、第6条、第7条 · 创新医疗器械群指定等相关规定(保健福祉部公告第2021-2号)第2条 · 医疗器械法施行规则(总理令第2127号)第25条。法规文字确认日期:2026-11-09。关于申请资料编写方式的建议是实务意见,并非法定要件。
常见问题
- Q. 创新医疗器械的法律定义是什么?
- 医疗器械产业法第2条第4项规定,创新医疗器械是指通过在信息通信技术、生物技术、机器人技术等技术密集度高、创新速度快的领域应用尖端技术或改进使用方法等,与现有医疗器械或治疗方法相比已显著改善或预计将显著改善安全性、有效性的医疗器械,且依据第21条获得食药处长指定的医疗器械。仅凭技术新颖并不构成创新医疗器械,必须获得指定。
- Q. 被指定为创新医疗器械后,就不需要取得许可了吗?
- 不是。指定后仍须依据医疗器械法取得制造、进口许可或制造、进口认证。特例附加在这一过程中,包括许可申请前的分阶段审查、优先审查、标准与规格的设定,产品取得许可等后,视为已取得制造业许可或进口业许可(医疗器械产业法第22条)。
- Q. 创新医疗器械的指定情况在哪里公开?
- 医疗器械产业法第21条第4款规定,食药处长应在互联网主页等公告所指定的创新医疗器械信息。公告包括指定编号和指定日期、产品名称、品目名称、型号名称;如为撤销指定,还包括撤销日期和理由(创新医疗器械指定程序及方法等相关规定第4条)。
- Q. 进口海外制造产品的公司也可以申请吗?
- 医疗器械产业法第21条第1款规定,由拟就属于创新医疗器械群的医疗器械取得指定者提出申请;第22条第1款同时为拟制造或进口创新医疗器械者设定了许可特例。即使是进口产品,也以同样方式审查是否属于创新医疗器械群以及指定标准。